医疗器械研发管理规范要覆盖的环节,可以先用一句话说明:从设计开发策划、输入、输出,到评审、验证、确认、转换、变更,再到设计开发文档,形成一条可追溯的控制链。
新版《医疗器械生产质量管理规范》已于 2026 年 11 月 1 日施行,共 15 章 132 条。设计开发要求集中在第七章第 47~58 条。企业可以先把用户需求、法规要求和风险控制项收进统一的需求池,再向下拆设计输入。
医疗器械研发管理规范对接三层文件
很多团队把研发管理规范理解成一份设计开发控制程序。实际要对接三层文件:法规设定底线,标准提供方法,企业文件把要求变成岗位动作。
| 层级 | 主要文件 | 作用 |
|---|---|---|
| 法规 | 条例、注册与备案管理办法、生产质量管理规范 | 设计开发、注册和生产质量底线 |
| 标准 | GB/T 42061-2022、GB/T 42062-2022 | 质量管理体系和风险管理方法 |
| 企业文件 | 设计开发、风险管理、变更、文件与记录控制程序 | 阶段门、交付物和记录 |
新版规范新增质量保证、验证与确认、委托生产与外协加工三章,强化风险管理和数智化要求。研发管理规范的第一步,是把法规条款映射到企业文件、阶段门和记录。
设计开发主链要覆盖 8 个环节
第 47 条列出策划、输入、输出、验证、确认、转换、变更和评审。企业可以按 8 个环节设置交付物和检查点。
| 环节 | 核心动作 | 关键输出 | 检查点 |
|---|---|---|---|
| 策划 | 划分阶段,明确职责接口 | 设计开发计划、任务书、风险计划 | 批准并定期回顾 |
| 输入 | 把用户需求、法规和风险控制转成要求 | 输入清单、需求规格、法规标准清单 | 清晰完整、可验证 |
| 输出 | 形成采购、生产、检验和服务信息 | 图纸、BOM、工艺和检验规程、说明书 | 满足输入并批准 |
| 评审 | 评价输出满足输入的能力 | 评审记录、问题清单 | 问题闭环 |
| 验证 | 证明输出满足输入 | 验证方案、报告、原始记录 | 接收准则明确 |
| 确认 | 证明满足预期用途 | 确认方案、报告、临床评价资料 | 使用场景覆盖 |
| 转换 | 转为商业化生产条件 | 转换计划、试生产、工艺验证、培训 | 关键和特殊过程已验证 |
| 变更 | 评估变更影响 | 变更申请、影响评估、验证报告、批准记录 | 先批准后实施 |
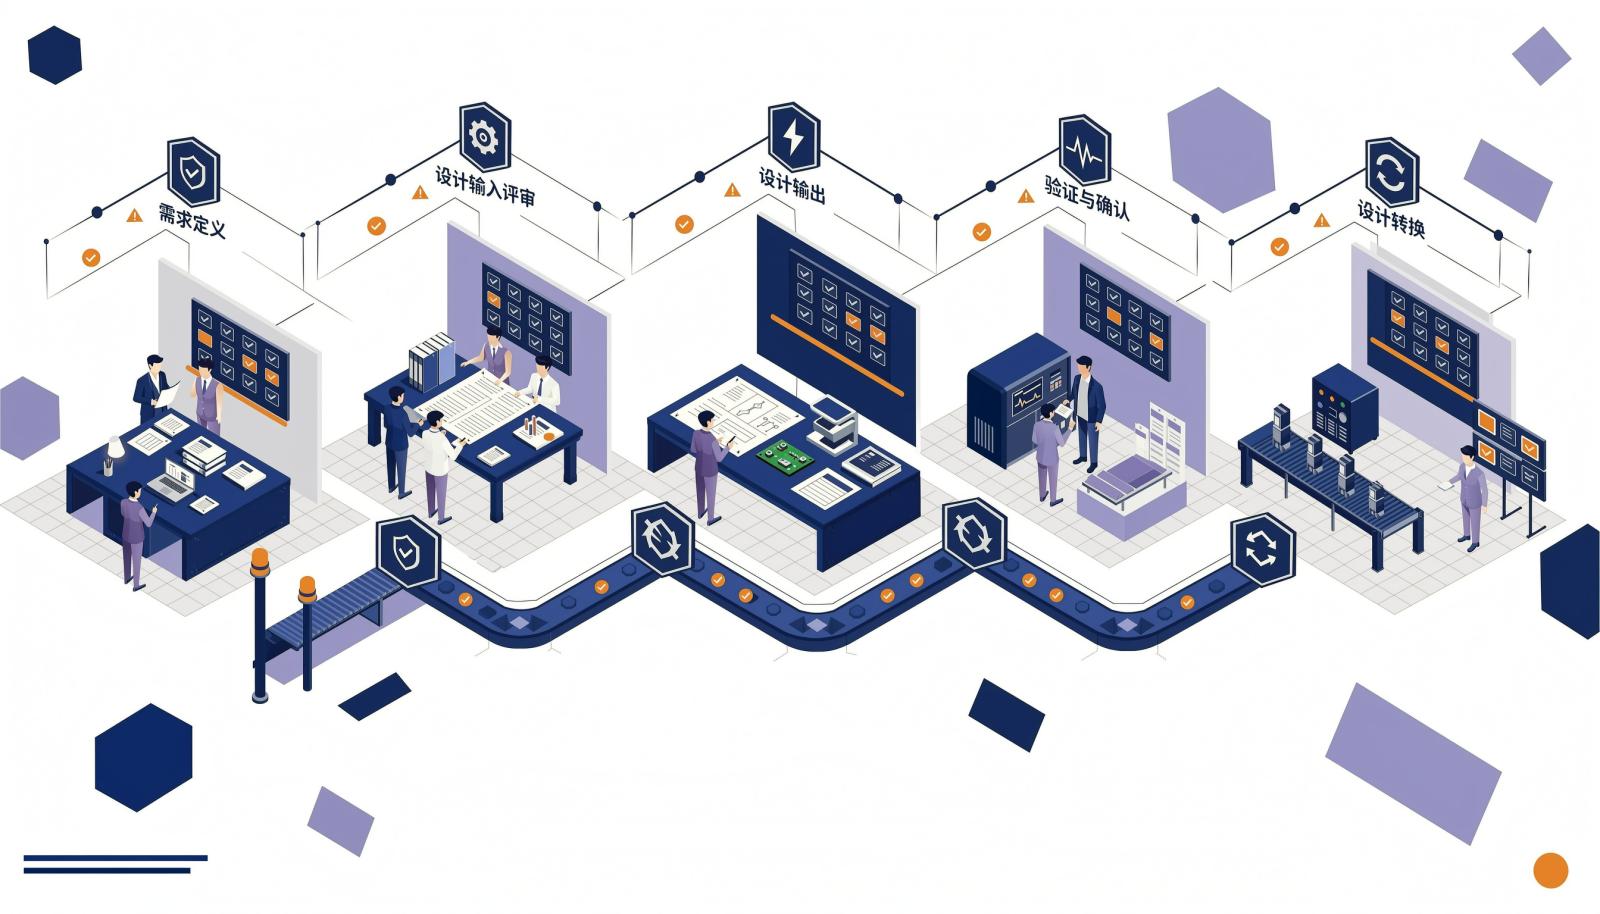
前端:策划和输入决定返工量
策划要明确阶段、职责接口,把评审、验证、确认、转换和变更排进计划。计划还要写清每阶段交什么、谁审、什么条件进入下一阶段。多产品线团队可以用项目管理关联阶段门、任务和交付物。
设计输入至少包括用户需求、预期用途、功能性能安全、法规标准和风险控制措施,并且要可验证。“操作要方便”无法验证,可以拆成响应时间、误报率和操作步骤等指标。输入写不成可验证的句子,验证和确认就很难成立。
中段:输出、评审、验证、确认形成证据链
设计输出要满足输入,至少覆盖采购、生产、检验、使用和服务信息以及产品技术要求,并经批准。评审要在适宜阶段评价输出满足输入的能力,问题要闭环。
验证和确认回答的问题不同:
| 对比项 | 设计验证 | 设计确认 |
|---|---|---|
| 回答的问题 | 输出是否满足输入 | 是否满足预期用途或使用要求 |
| 典型证据 | 验证方案、报告、原始记录 | 确认方案、报告、临床或非临床评价 |
确认可采用临床评价或非临床评价。验证用例、执行结果和 Bug 可以用测试管理串起来,方便回溯。验证回答“做对了没有”,确认回答“做的是不是预期用途要的”。
后端:转换、变更和文档决定能否稳定生产
设计转换要证明输出在生产环境、原材料控制、工艺和质量控制条件下能稳定实现,重点关注关键工序和特殊过程的验证确认。样机合格不代表量产稳定,试生产、工艺验证、检验规程确认和培训记录都要补齐。
设计变更要先识别、评估影响,必要时验证确认,并在实施前批准;涉及注册变更、备案变更或生产事项变更报告的,按法规完成。变更审批可以用工作流固化。设计开发文档要覆盖历次输出和相关活动;委托设计开发的,还要明确文档转移要求。设计转换的完成标志,是生产体系能稳定复现设计输出。
三条控制线要贯穿研发全程
风险管理与变更控制
第 48 条要求风险管理贯穿设计开发至产品实现全过程。企业要有风险计划、危险识别、风险评价、风险控制、剩余风险评价和风险管理报告,并在设计变更、工艺变更和上市后信息出现时更新。变更控制要回答影响什么、需要什么验证确认、谁在实施前批准。供应商变更也要纳入。
验证与确认
新版规范要求基于风险评估确定验证确认的范围和程度。厂房、设施、设备、工艺、清洁方法、检验方法和影响质量的软件都可能需要确认,首次验证后还要按质量回顾再验证。软件只要影响产品质量,首次使用前要确认,更改后必要时再确认。
委托研发、软件和电子记录
委托设计开发要评估受托方能力,签协议明确范围、责任和文档转移,并对过程和结果负责。委托出去的是活动,不是责任。 含软件的产品还要考虑软件生存周期、可用性、网络安全和临床评价;使用电子记录的,要满足权限、更改删除留痕、备份和电子签名要求。委托生产、外协加工的,还要在质量协议中明确变更通知、验证确认和放行责任。
一个二类有源器械团队的落地场景
假设一家二类有源器械企业准备注册核查,发现设计输入只有“满足临床需求”,输出缺少检验规程,样机变更没有评审记录,试生产也没有完整验证资料。问题通常不在某个岗位,而在规范没有把阶段门和交付物写清。
可以按五步补齐:
- 建计划:把 8 个环节、阶段门、交付物、责任部门和评审方式写进同一张表。
- 拆输入:把用户需求和预期用途拆成可验证的功能、性能、安全和法规要求。
- 串证据:建立需求、输出、验证用例、Bug 和验证报告的对应关系。
- 做转换:用试生产验证工艺、检验规程、关键工序和特殊过程。
- 管变更和文档:变更申请、影响评估、验证确认、批准和注册变更衔接,记录归入设计开发文档。
禅道项目管理软件可以把需求、任务、用例、Bug、变更和文档管理放在同一条研发链路上。它让过程记录找得到、串得起来;质量体系合规仍要由企业按法规建立,电子记录还要满足权限、审计追踪、备份和电子签名要求。工具解决协同和追溯,合规责任仍在企业。
自查清单:研发管理规范是否覆盖到位
| 检查项 | 通过标准 |
|---|---|
| 程序范围 | 覆盖策划、输入、输出、评审、验证、确认、转换、变更和文档 |
| 设计计划 | 阶段、职责、接口明确,批准并定期回顾 |
| 设计输入 | 用户需求、法规标准和风险控制完整,可验证 |
| 设计输出 | 覆盖采购、生产、检验和服务信息,经批准 |
| 评审与验证 | 问题闭环,方案、报告和原始记录齐全 |
| 设计确认 | 覆盖预期用途,临床或非临床资料可追溯 |
| 设计转换 | 试生产、工艺验证、关键和特殊过程、培训记录齐全 |
| 变更控制 | 影响评估、验证确认、实施前批准,衔接注册变更 |
| 风险与文档 | 风险管理贯穿,设计开发文档可追溯,委托研发文档已转移 |
医疗器械研发管理规范要覆盖的环节,最终落在三件事:每个阶段做什么,交什么证据,什么条件进入下一阶段。把这三件事写进程序、计划和记录,规范才会真正运行。
参考资料:
- 中国食品药品网:《11月1日起,新版医疗器械生产质量管理规范及配套法规实施》,https://m.cnpharm.com/c/2026-11-02/1109822.shtml
- 《医疗器械生产质量管理规范》全文(转载),https://chines.org.cn/medical-device-regulations/ylqxsczlgl/
文章标题 :医疗器械研发管理规范要覆盖哪些环节? ,发布者 :项目管理研究院